在國際生醫產業邁向前沿科技轉型的浪潮中,演算法的算力正以前所未有的速度滲透至藥物研發與製造生產的核心。然而,當無數企業傾注資源追逐最新穎的模型時,主管機關的審查目光卻回歸至最基本的品質紀律與營運治理。
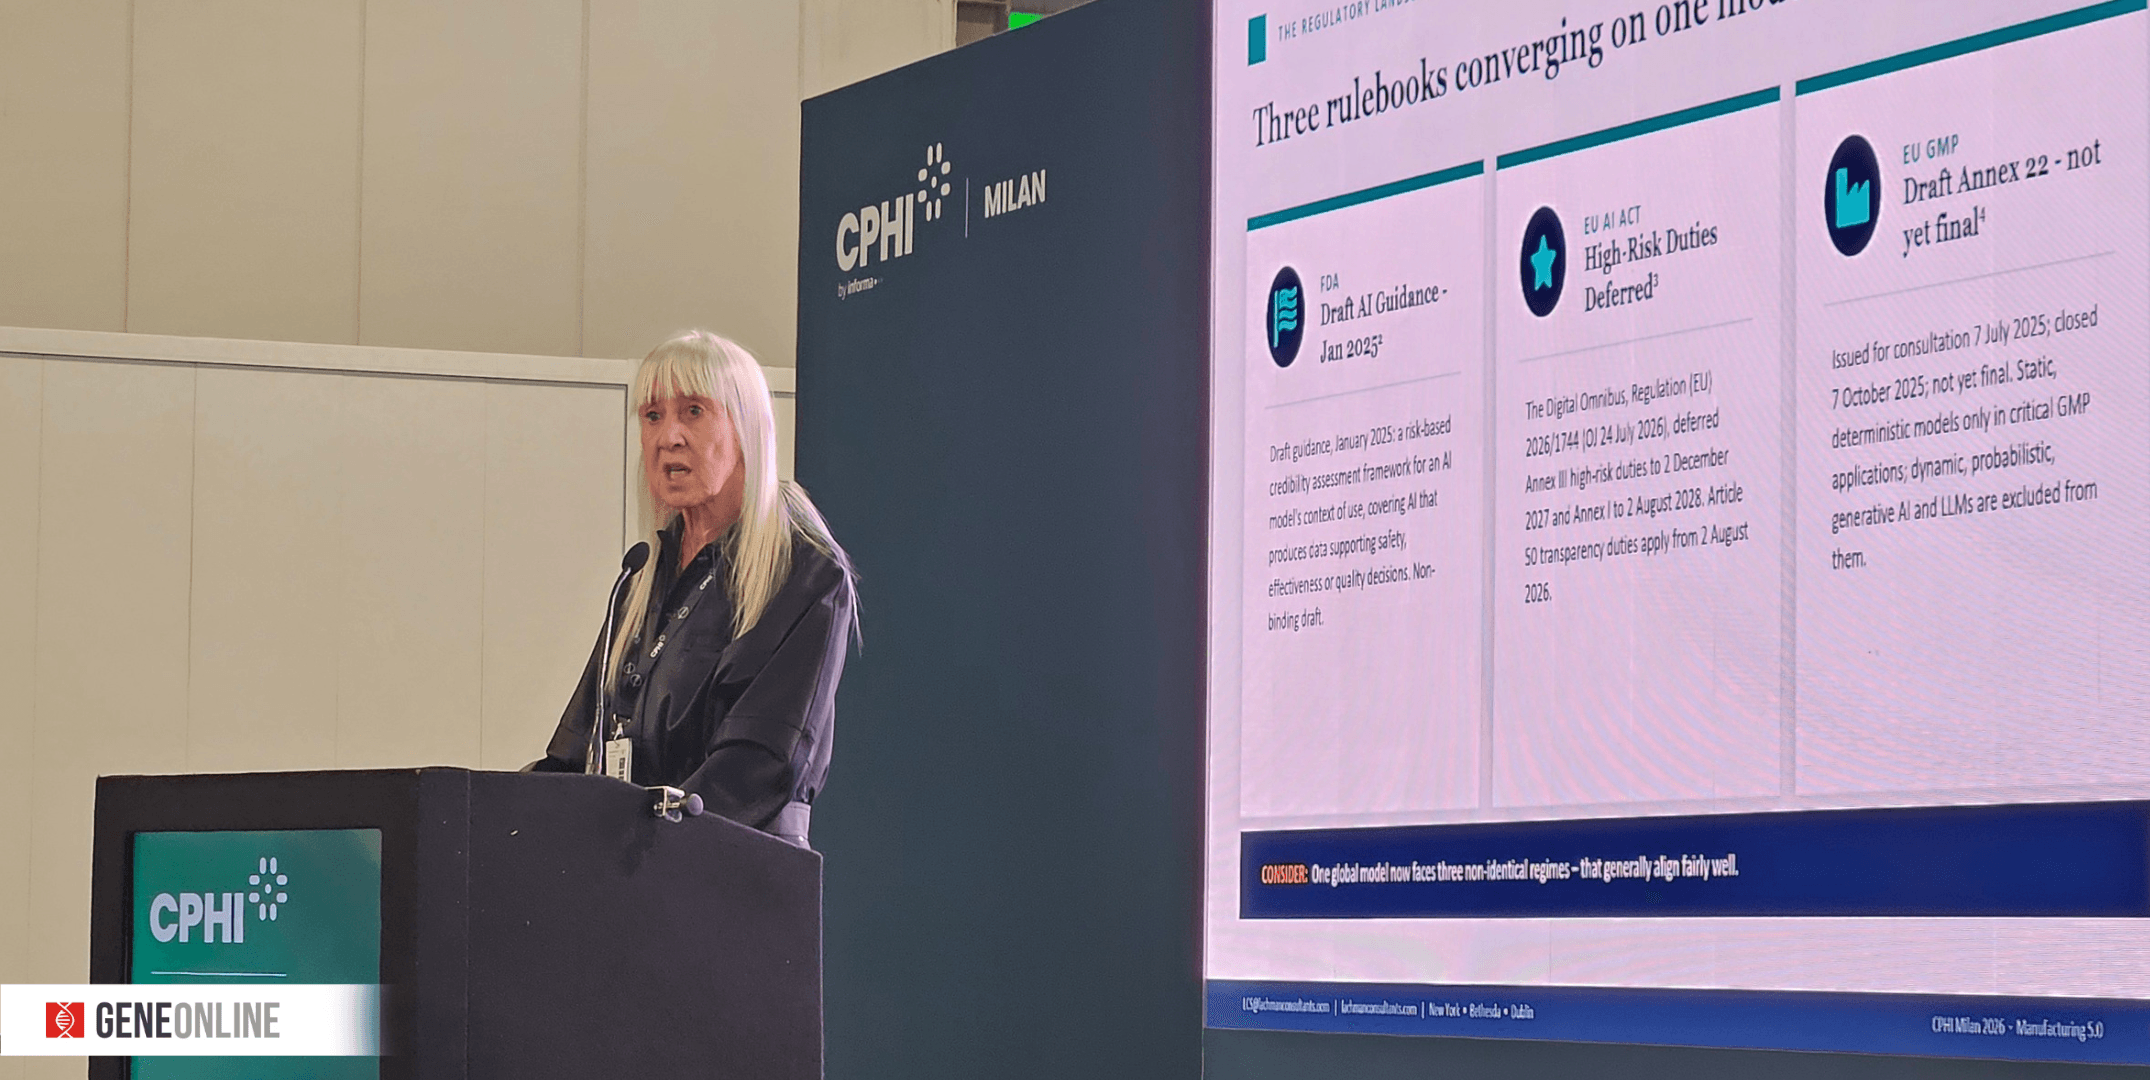
在 2026 年米蘭國際醫藥原料展(CPHI Milan 2026)的「製造 5.0 劇場」(Manufacturing 5.0 Theatre)上,拉赫曼顧問服務公司(Lachman Consultant Services, Inc.)總裁暨執行長 Frances Zipp 發表「如何建構規模化 AI 營運系統」(Building Operational Readiness for AI at Scale)的專題演講。這場發表以嚴謹而中立的角度,剖析全球藥廠在規模化導入人工智慧(Artificial Intelligence, AI)時面臨的實質瓶頸,提醒產業切勿在追逐技術創新之際,遺落了經得起稽查考驗的營運根基。
既有體系早已具備,然而缺失卻源於營運紀律
當前生醫企業在推動數位轉型時,常忙於成立全新編制的專責部門,甚至高薪聘請首席人工智慧官來宣示創新決心。然而,從品質合規與藥品優良製造規範(Current Good Manufacturing Practice, CGMP)的視角來看,既有的品質管理體系早已具備承接新型態工具的彈性與基礎。現行的法規架構並非無法回應技術演進,產業所面臨的真正落差,往往來自於內部營運紀律的鬆動,而非無規可循。
許多企業誤以為必須苦等一套全新的 AI 專用監管條文出爐,方能開展合規治理。事實上,傳統品質系統中關於變更控制、偏差調查與資料完整性的要求,早已建構出綿密的管理網絡。只要將現行 CGMP 所要求的嚴謹行為標準落實於自動化與演算法工具中,企業就能在既有體系內築起堅實的防線。這種回歸基石的治理思維,才是生醫產業在規模化轉型過程中最不可或缺的定海神針。
主管機關攜手 AI,數據比對更加全面且自動化
當製造端正嘗試利用演算法提升產能時,主管機關運用數位工具的腳步甚至更為迅速。以 FDA 為例,該局於 2025 年 6 月便啟動內部生成的 AI 工具「艾爾莎」(Elsa),專門用於篩檢與識別高優先級的現場稽查目標。到了 2026 年 5 月 6 日,FDA 正式發布 Elsa 4.0 版本,並全面建置完成「資料和生命週期營運調和人工智慧系統」(Harmonized AI & Lifecycle Operations for Data, HALO),一舉整合了超過 40 個申報與應用資料系統。
透過 HALO 系統的串接,稽查人員得以直接跨系統對龐大的數據庫進行檢索與交叉比對,無須再依賴廠商事後手動彙整上傳。在 2026 年 5 月推行的試行計畫中,FDA 運用演算法分析識別出 46 家低風險設施,並進行為期一天的快速篩檢稽查,其中絕大多數最終獲得「無須採取行動」(No Action Indicated, NAI)的結論。這意味著監管審查已從過往點狀、定期發生的事件,轉化為連續性且以數據為導向的常態性動態監理。當主管機關能運用機器自動化研讀廠區紀錄時,任何申報文件與實際執行批次之間的細微差異,都將無所遁形。
完全回復信函揭密,品質瑕疵成審查障礙
數據審查工具的升級,直接反映在藥品上市審查的市場准入結果上。根據業界資料庫對 FDA 於 2025 年 7 月所公布(發起期間為 2020 年至 2024 年)的審查數據分析,在所有發出的「完全回復信函」(Complete Response Letter, CRL)中,高達約 74% 的案例涉及化學製造與管制(Chemistry, Manufacturing, and Controls, CMC)、供應鏈或品質合規相關的瑕疵,顯示出製造品質與合規缺失,依然是新藥邁向商業化核准時最龐大的阻礙。
更值得產業重視的是,在上述因品質瑕疵而遭暫緩核准的 74% 案例中,有高達 56% 的資料是在監管機構導入 AI 分析工具進行深層交叉比對後才被發掘的。審查工具能自動比對企業申報的文件內容與實際執行的廠區批次紀錄,抓出隱蔽的資料不一致。若無自動化比對系統的輔助,傳統人工審查往往難以揭露這類深層數據縫隙。這項統計證明,稽查端在數據分析能力上的飛躍,已直接影響了藥品准入的成敗。因此,如果主管機關能用機器閱讀您的紀錄,該紀錄就必須具備獨立自我證明的能力。
首封警告信函敲響警鐘,推委給機器無法脫罪
監管機構對於演算法應用的執法力道,已從數據分析延伸至實體處分。在 2026 年 4 月揭露的案例研究中,FDA 開出首封包含「藥品製造中不當使用人工智慧」專章的警告信函(Warning Letter)。該受查廠商利用 AI 工具來撰寫標準作業程序(SOP)與工作指引,然而由於品質單位未對系統產出的文件進行實質審查,且在發布前缺乏完整的製程驗證,最終遭到 FDA 引用現行的 CGMP 法規開罰。
在處分書中,FDA 明確援引 21 CFR 211.22(c) 關於品質單位審查職責,以及 21 CFR 211.100 關於製程驗證的既有條文。監管機構立場極為明確:任何用於 CGMP 活動的 AI 產出,都必須經由授權的品質單位代表實質審查與核准。這起開罰給予產業極大的警示,證明企業絕不能以「這是演算法寫的」作為合規缺失的推託之詞,因為現行法規早已涵蓋所有營運行為,關鍵在於企業是否確實執行人為監督與驗證。
雙面刃工具優劣並存,數據血統成關鍵風險
在生醫製造與品質維運的實務場域中,AI 確實展現出極具吸引力的應用價值,但隨之而來的技術風險亦不容忽視。在效益方面,演算法能顯著加速文件與報告的生成、優化偏差與調查的分流處理、提升企業內部知識管理效率、強化法規情報分析,並協助廠區進行充分的稽查準備。許多大型藥廠已廣泛將其應用於偏差事件的初步評估與預測性維運中。
然而,這項技術本質上是一把雙面刃。模型產生的「幻覺」(Hallucination)與錯誤答案,特別是資訊的隱蔽性遺漏,會對品質決策帶來極高風險。此外,資料來源與血統履歷的斷層,使得自動化產出的結果難以追溯至原始數據,直接衝擊到資料完整性的核心訴求。若企業使用未經驗證或缺乏版本控制的模型,且缺乏具備專業能力的人為監管審查,錯誤資訊便可能直接滲透至品質決策中。
三大法規全球匯流,跨區合規考驗應變
目前全球藥政主管機關正針對演算法應用發展出三套逐步匯流但細節不同的監管標準。首先,FDA 於 2025 年 1 月發布 AI 指引草案,提出以風險為基礎的模型信用評估架構,涵蓋所有支援安全性、有效性或品質決策的模型。其次,歐盟的「歐盟人工智慧法案」(EU AI Act)透過 2026 年 7 月 24 日頒布的數位綜合性法規(Digital Omnibus Regulation, EU 2026/1744),將高風險義務延後至 2027 年 12 月與 2028 年 8 月實施,但其第 50 條的透明度要求已於 2026 年 8 月 2 日正式生效。
第三套體系則是「歐盟藥品優良製造規範附錄 22」(EU GMP Draft Annex 22)草案。該草案於 2025 年 7 月 7 日公開徵求意見並於同年 10 月 7 日結束諮詢,明確規定在關鍵 CGMP 應用中僅允許使用靜態且確定性的模型,並將動態、機率性、生成式 AI 與大型語言模型排除於關鍵應用之外。值得留意的是,由於 FDA 為「藥物檢查協約組織」(Pharmaceutical Inspection Co-operation Scheme, PIC/S)的成員國,儘管歐盟附錄 22 名義上屬歐洲規範,其精神預計將透過國際合作機制實質影響 FDA 的稽查標準。跨國藥企必須在單一營運模型下同時滿足這三套高度收斂的法規體系。
影子人工智慧隱伏,外包環節風險不可忽視
除了企業內部主導的數位專案外,隱藏在供應鏈深處的「影子人工智慧」(Shadow AI)已成為品質管理領袖最為擔憂的潛伏風險。所謂影子 AI,是指受託製造組織(Contract Development and Manufacturing Organization, CDMO)或委外服務廠商在未經正式驗證、亦未建立可稽查管線的情況下,私下於其服務流程中引進自動化 AI 工具。例如,在 CMC 領域,供應商可能自動化生成規格書或批次紀錄,卻未留存可供復原的決策軌跡。
類似的情況亦發生在「藥物不良反應監視」(Pharmacovigilance, PV)領域,委外服務中心可能使用 AI 進行不良事件的接收、分流或敘述生成,但其背後的邏輯卻無法獲得合理解釋與辯護。主管機關對此明確表示,合規責任絕不會因為作業委外或交由模型處理而轉嫁。企業必須像審查內部系統一樣嚴格稽查委外廠商的自動化工具,並在所有接觸品質與 CMC 的生成式 AI 流程中,強制設立具備文件化記錄的人類審查與品質單位關卡。
責任歸屬難以轉嫁,專業把關才能發揮效用

在自動化技術不斷演進的過程中,企業內部的角色分配雖然發生調整,但最終的合規責任卻始終沒有改變。FDA 與「歐洲藥品管理局」(European Medicines Agency, EMA)聯合發布的「藥物開發中優良 AI 實務指導原則」(Guiding Principles of Good AI Practice in Drug Development)中,明確列出了十項核心原則,包括以人為本的設計、風險導向方法、遵循標準、明確的使用情境、跨領域專業知識、資料治理與文件化、模型設計實務、風險導向效能評估、生命週期管理,以及提供明確必要的資訊。
這十項原則強調,「人為監管」的管理機制要能有效運作,前提是參與其中的人類必須具備足夠的專業資格與審查能力。警告信函的案例顯示,當負責審查 AI 產出的人員缺乏足夠的 CGMP 專業知識時,便無法及時識別出模型產出的重大遺漏與錯誤。因此,企業在提升資訊技術團隊技能的同時,更必須同步提升品質管理團隊對 AI 技術的認知與審查能力,以確保人為決策能真正發揮把關功能。
從零散試驗到規模化,營運就緒必備的五大修練
為了協助企業評估自身的合規程度,拉赫曼顧問提出「營運就緒度曲線」(Operational Readiness Curve),將企業導入 AI 的合規演進劃分為四個主要階段。第一階段為「零星試驗」(Ad hoc),此階段缺乏整體盤點與治理,影子 AI 在內部隨意蔓延;第二階段為「治理建立」(Governed),企業開始登記 AI 使用案例,並對品質與 CMC 產出設立人類審查關卡;第三階段為「完成驗證」(Validated),所有模型均建立風險導向驗證、版本控制與稽查軌跡;第四階段則是「規模化可稽查」(Inspectable at scale),企業內部與外包供應商皆達成持續且數據導向的合規就緒狀態。
總結此次米蘭國際醫藥原料展(CPHI Milan 2026)研討會的核心訊息,生醫產業在擁抱 AI 技術時應掌握五大關鍵認知:
第一,企業既有的 CGMP 體系一直以來都具備接軌 AI 的能力
第二,「AI 寫的」絕不能作為違規的辯護理由
第三,影子 AI 是必須立即清查的潛伏風險
第四,所有品質紀錄必須能在無人現場解釋的情況下獨立自我證明
第五,成熟的營運準備度是一個持續動態精進的過程,而非單一的獨立事件。
資料來源:
CPHI Milan 2026《Building Operational Readiness for AI at Scale》研討會現場紀實。
延伸閱讀:
1. 基因線上「AI 數位醫療」最新主題報導專區:中文版;英文版。
2. 世界製藥原料展覽會 2026 現場轉播:中文版;英文版。